Quem quer vender um dispositivo médico nos Estados Unidos logo ouve falar em 510(k), PMA, De Novo e registro de estabelecimento. Mas, antes de qualquer submissão, existe uma pergunta que define todo o resto: em qual classe o FDA enquadra o seu produto? A classificação determina a via de acesso ao mercado, os controles exigidos, o custo — um 510(k) custa a partir de US$ 7.163 em FY2027 para empresas qualificadas no programa Small Business, enquanto a maioria dos produtos Classe I não precisa de submissão alguma — e o tempo até a primeira venda.
Neste artigo, fazemos uma introdução ao FDA e mostramos, passo a passo, como classificar um dispositivo usando as próprias ferramentas e guias da agência — e como encurtar essa pesquisa.
O FDA e o CDRH em poucas palavras
A Food and Drug Administration (FDA) é a agência do Departamento de Saúde dos EUA (HHS) responsável por alimentos, medicamentos, cosméticos, produtos biológicos e dispositivos médicos. Dentro dela, quem cuida dos dispositivos é o CDRH (Center for Devices and Radiological Health).
A base legal é o Federal Food, Drug, and Cosmetic Act (FD&C Act). Foram as Medical Device Amendments de 1976 que criaram, na seção 513, o sistema de classificação por risco usado até hoje. As regras detalhadas estão no Título 21 do Code of Federal Regulations (21 CFR).
Para empresas de fora dos EUA, algumas obrigações valem independentemente da classe do produto:
- Registro do estabelecimento e listagem dos dispositivos no FDA (21 CFR 807), renovados todo ano, com pagamento da taxa anual de registro — US$ 13.785 em FY2027 (veja como reduzir as taxas do FDA);
- Indicação de um US Agent, representante com endereço nos EUA que é o ponto de contato da empresa com o FDA (21 CFR 807.40).
Antes de tudo: o seu produto é um dispositivo médico?
Parece óbvio, mas não é. Pela seção 201(h) do FD&C Act, dispositivo médico é o instrumento, aparelho, implante, reagente in vitro, software ou artigo semelhante destinado ao diagnóstico, cura, mitigação, tratamento ou prevenção de doenças, ou a afetar a estrutura ou uma função do corpo — desde que não atinja sua finalidade principal por ação química ou metabólica (caso em que tende a ser um medicamento).
Há zonas cinzentas importantes, e o FDA publicou guias específicos para elas:
- Produtos de bem-estar de baixo risco, como apps de condicionamento físico, podem ficar fora da fiscalização ativa — guia General Wellness: Policy for Low Risk Devices;
- Software: nem toda função de software é dispositivo — guias Policy for Device Software Functions and Mobile Medical Applications e Clinical Decision Support Software;
- Produtos combinados (dispositivo + medicamento ou biológico) são direcionados pelo Office of Combination Products.
As três classes de risco
O FDA classifica os dispositivos em três classes, conforme o risco e o nível de controle necessário para garantir segurança e eficácia.
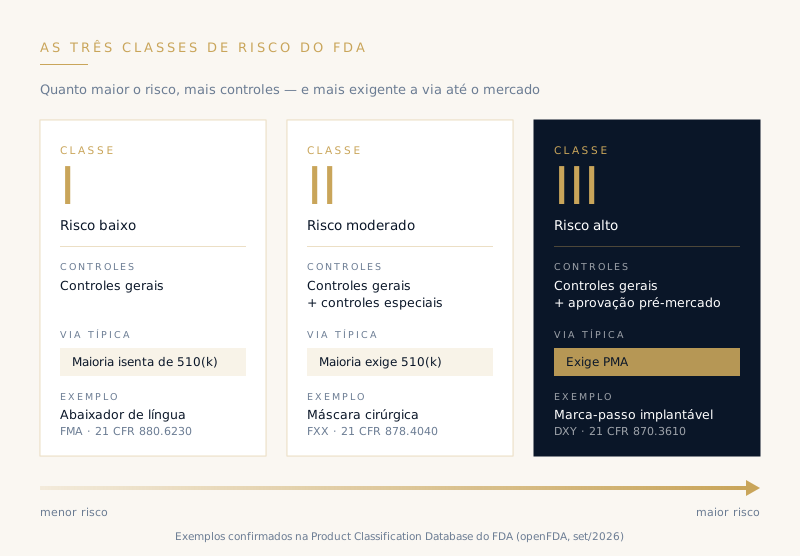
Classe I — risco baixo. Sujeita apenas aos controles gerais. A grande maioria é isenta de 510(k): basta registrar o estabelecimento, listar o produto e cumprir os requisitos gerais. Exemplo: abaixador de língua (product code FMA, 21 CFR 880.6230).
Classe II — risco moderado. Controles gerais mais controles especiais — normas reconhecidas, requisitos de desempenho, rotulagem específica, guias do FDA. A maioria exige 510(k), a notificação pré-mercado que demonstra equivalência substancial a um dispositivo já legalmente comercializado (o predicado). Exemplo: máscara cirúrgica (FXX, 21 CFR 878.4040).
Classe III — risco alto. Dispositivos que sustentam ou suportam a vida, que têm importância substancial na prevenção de danos à saúde ou que apresentam risco potencial não razoável de doença ou lesão. Em regra, exigem PMA (Premarket Approval), com evidência científica — normalmente clínica — de segurança e eficácia. Exemplo: gerador de pulso de marca-passo implantável (DXY, 21 CFR 870.3610).
Os requisitos gerais, que valem para todas as classes, incluem registro e listagem, rotulagem (21 CFR 801), sistema de gestão da qualidade — a QMSR (21 CFR 820), que desde 2 de fevereiro de 2026 incorpora a ISO 13485:2016 —, notificação de eventos adversos (21 CFR 803) e identificação única de dispositivos, o UDI (21 CFR 830).
Como o FDA organiza as classificações
O FDA já estabeleceu classificações para cerca de 1.700 tipos genéricos de dispositivos, agrupados em 16 especialidades médicas, os chamados panels. Cada painel corresponde a uma parte do 21 CFR, da 862 à 892:
| Parte | Painel | Parte | Painel |
|---|---|---|---|
| 862 | Química clínica e toxicologia | 878 | Cirurgia geral e plástica |
| 864 | Hematologia e patologia | 880 | Hospital geral e uso pessoal |
| 866 | Imunologia e microbiologia | 882 | Neurologia |
| 868 | Anestesiologia | 884 | Obstetrícia e ginecologia |
| 870 | Cardiovascular | 886 | Oftalmologia |
| 872 | Odontologia | 888 | Ortopedia |
| 874 | Otorrinolaringologia | 890 | Medicina física |
| 876 | Gastroenterologia e urologia | 892 | Radiologia |
Dentro de cada parte, cada regulamento de classificação traz a identificação do tipo de dispositivo (o que ele é e para que serve) e a sua classe. A cada regulamento ficam vinculados um ou mais product codes — códigos de três letras que o FDA usa para organizar submissões, listagens e fiscalização. É o product code que você vai usar para encontrar predicados, conferir isenções e preencher a listagem.
Passo a passo: como classificar o seu dispositivo
- Defina o uso pretendido e as indicações de uso. É isso — e não a tecnologia — que determina a classe. O mesmo produto pode mudar de classe só porque a alegação de uso mudou. Escreva uma frase clara: o que o dispositivo faz, em quem e em que situação.
- Pesquise na Product Classification Database. Na base de classificação do FDA, busque por palavras-chave do seu dispositivo, em inglês. Cada resultado mostra o nome do dispositivo, o product code, o número do regulamento, a classe, o tipo de submissão exigido e se o produto é elegível à revisão por terceiros (third party review).
- Leia o regulamento no 21 CFR. Confirme que a identificação descreve de fato o seu produto. Se ele for isento de 510(k), leia também as limitações da isenção — a seção .9 de cada parte (por exemplo, 21 CFR 880.9). A isenção só vale enquanto o dispositivo tiver as características dos já comercializados naquele tipo genérico; um uso pretendido diferente ou uma tecnologia fundamentalmente diferente derrubam a isenção.
- Procure dispositivos predicados. Para a Classe II, busque na base de 510(k) os produtos já liberados com o mesmo product code e leia os resumos (510(k) summaries): uso pretendido, tecnologia e testes apresentados. Quanto mais parecido o predicado, mais simples a submissão.
- Sem encaixe? Use as vias formais. Se o dispositivo é novo e não tem predicado, mas o risco é baixo ou moderado, a via é o De Novo, que cria uma nova classificação (Classe I ou II). Se restar dúvida sobre a classe, o FDA responde oficialmente por meio de um pedido 513(g) (Request for Information), que tem taxa e prazo legal de resposta de 60 dias. E para discutir a estratégia antes de submeter, existe a Pre-Submission, dentro do programa Q-Submission.
Os guias do FDA que orientam a classificação
O FDA publica guidance documents que explicam como a agência aplica a lei. Para a classificação, os principais são:
| Guia ou página do FDA | Para que serve |
|---|---|
| Classify Your Medical Device (Device Advice) | Ponto de partida oficial: classes, painéis e como usar a base de classificação |
| The 510(k) Program: Evaluating Substantial Equivalence in Premarket Notifications [510(k)] | Como o FDA decide se há equivalência substancial a um predicado |
| De Novo Classification Process (Evaluation of Automatic Class III Designation) | Quando e como pedir uma nova classificação para dispositivos sem predicado |
| FDA and Industry Procedures for Section 513(g) Requests for Information | Como pedir ao FDA uma posição formal sobre a classe do produto |
| Requests for Feedback and Meetings for Medical Device Submissions: The Q-Submission Program | Como obter o feedback do FDA antes de submeter (Pre-Sub) |
| General Wellness: Policy for Low Risk Devices | Quando um produto de bem-estar fica fora da fiscalização ativa |
| Clinical Decision Support Software e Policy for Device Software Functions and Mobile Medical Applications | Quando um software é — ou não é — dispositivo médico |
Todos estão disponíveis gratuitamente na base de guias do FDA (Guidance Documents Database). Os guias não têm força de lei, mas refletem o entendimento atual da agência: o revisor espera que a sua submissão os siga — ou justifique uma abordagem alternativa.
Como encurtar a pesquisa: QARACloud
Na prática, os passos 2 a 4 exigem pular entre vários sites do FDA — base de classificação, 510(k), PMA, GUDID, registros e listagens — que não conversam entre si. Foi para resolver isso que desenvolvemos o QARACloud, uma plataforma de inteligência regulatória construída sobre os dados oficiais do FDA (openFDA):
- Busca unificada em product codes, regulamentos do 21 CFR, 510(k), PMA, GUDID e registros e listagens de estabelecimentos — tudo com links cruzados;
- Grafo de predicados: visualize a cadeia de predicados de um 510(k) em até três níveis para escolher o melhor predicado e entender o cenário competitivo;
- Perfil de conformidade de qualquer empresa — Warning Letters, Form 483, inspeções, recalls e recusas de importação —, útil para avaliar o fabricante do predicado e os seus fornecedores;
- Alertas quando surge um novo 510(k), listagem ou dispositivo no GUDID, ou quando uma empresa que você acompanha recebe uma Warning Letter, um recall ou um 483;
- Exportação de qualquer tabela filtrada para CSV ou PDF em um clique.
Teste o QARACloud grátis por 3 dias, sem cartão de crédito: www.qaracloud.com
Erros comuns na classificação
- Classificar pela tecnologia, e não pelo uso pretendido. Dois produtos tecnicamente idênticos podem ter classes diferentes por causa das alegações de uso.
- Presumir a isenção sem ler as limitações. A isenção de 510(k) tem condições (seção .9 de cada parte); fora delas, a submissão volta a ser obrigatória.
- Escolher um predicado pela aparência. O predicado precisa ter o mesmo uso pretendido, e as diferenças tecnológicas não podem levantar novas questões de segurança e eficácia.
- Esquecer acessórios e software. Acessórios e funções de software podem ter classificação própria.
- Confundir registro com aprovação. Estar registrado no FDA não significa ter o produto aprovado ou liberado — e o próprio FDA considera enganosa (misbranding) qualquer comunicação que dê essa impressão (21 CFR 807.39).
Conclusão
Classificar corretamente é o primeiro — e o mais barato — passo da jornada no FDA. Um erro aqui leva a submissões desnecessárias ou, pior, a um produto comercializado sem a liberação exigida.
Na BHP Consulting, fazemos a classificação e a estratégia regulatória do seu dispositivo, preparamos a submissão 510(k) no formato eSTAR e atuamos como US Agent da sua empresa perante o FDA. E, se você prefere fazer a pesquisa por conta própria, o QARACloud reúne as bases do FDA em um só lugar — com 3 dias grátis para testar.
Este artigo tem caráter introdutório e reflete as regras e os guias do FDA vigentes em setembro de 2026. A classificação de cada dispositivo depende do seu uso pretendido e deve ser confirmada nas bases oficiais do FDA antes de qualquer submissão.
Precisa de apoio regulatório?
Fale com nossos especialistas em FDA, Health Canada, Marcação CE, ANVISA e UDI. Respondemos em até 24 horas úteis.
Falar com a BHP Consulting